



중국 신약도 FDA 문턱 넘어…핵심은 국적보다 글로벌 임상 데이터
자니다타맙, 담도암 이어 위식도암 1차 치료로 적응증 확대
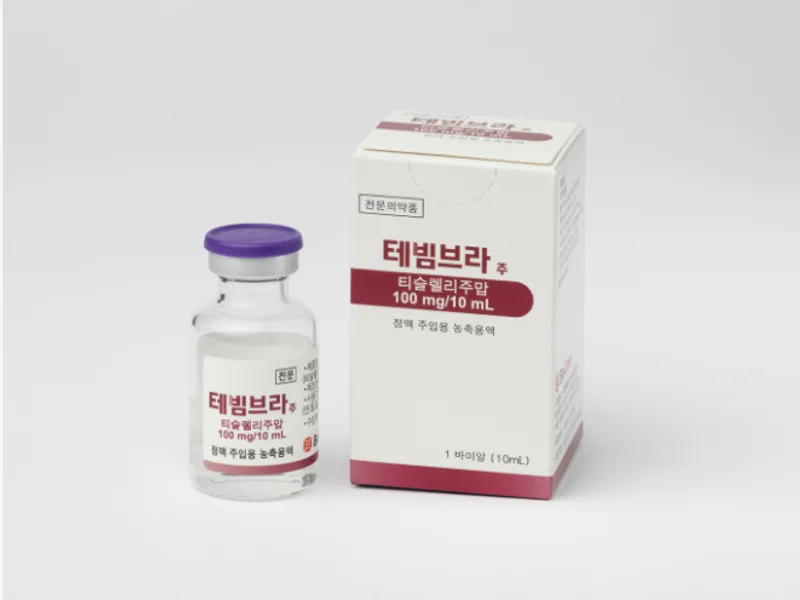
미국 식품의약국(FDA)이 중국에서 개발된 PD-1 면역항암제 티슬렐리주맙을 포함한 HER2 양성 진행성 위식도선암 1차 치료 병용요법을 승인했다. 중국 개발 신약도 글로벌 임상 데이터와 제조·품질관리 역량을 갖춘다면 미국 시장에서 핵심 치료제로 허가 받을 수 있음을 보여준 사례다.
FDA는 25일(현지시간) 재즈 파마슈티컬스의 HER2 표적 이중특이항체 ‘지헤라(Ziihera·성분명 자니다타맙-hrii)’를 티슬렐리주맙(제품명 테빔브라) 및 플루오로피리미딘·백금계 화학요법과 병용하는 1차 치료요법으로 승인했다. 적용 대상은 FDA 승인 진단 검사에서 HER2 양성이 확인된 절제 불가능 국소 진행성 또는 전이성 위암·위식도접합부암·식도선암 성인 환자다.
이번 승인으로 자니다타맙과 티슬렐리주맙, 화학요법을 함께 쓰는 3제 병용요법은 HER2 IHC 3+ 또는 IHC 2+/ISH+ 환자에 사용할 수 있게 됐다. 티슬렐리주맙을 제외한 자니다타맙·화학요법 2제 병용도 함께 허가됐지만, 적용 대상은 HER2 IHC 3+ 환자로 제한된다.
HER2 표적과 면역항암의 결합
FDA의 허가 근거는 글로벌 3상 임상시험 ‘HERIZON-GEA-01’이다. 이 시험은 HER2 양성 진행성 위식도선암 환자의 1차 치료에서 자니다타맙과 화학요법, 티슬렐리주맙 병용요법을 기존 표준치료인 트라스투주맙과 화학요법 조합과 비교했다.
3제 병용군의 전체생존기간(OS) 중앙값은 26.4개월로, 대조군의 19.2개월보다 7.2개월 길었다. 사망위험은 28% 낮아졌으며(HR 0.72), 통계적 유의성도 확인됐다. 무진행생존기간(PFS) 중앙값은 12.4개월로 대조군의 8.1개월보다 4.3개월 연장됐고, 질병 진행 또는 사망 위험은 37% 감소했다(HR 0.63).
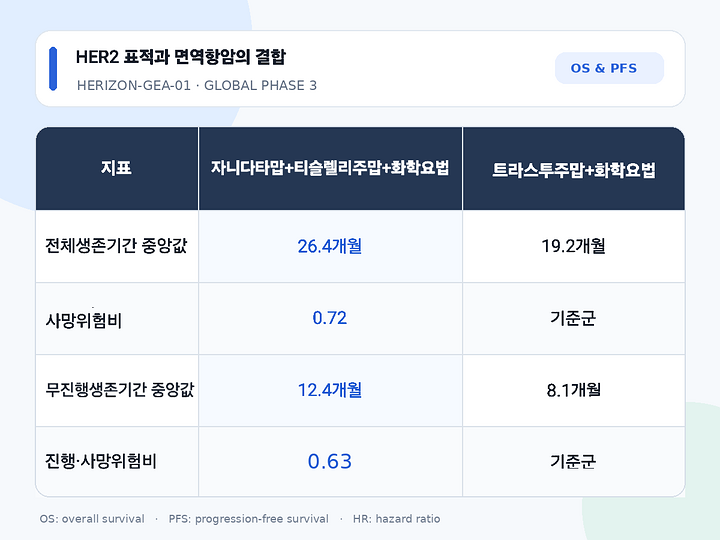
자니다타맙과 화학요법만 사용하는 2제 병용군도 PFS 중앙값 12.4개월을 기록하며 대조군 대비 유의한 개선을 보였다. 다만 OS는 이번 중간 분석에서 3제 병용요법처럼 확정된 우월성을 보여주지는 못했고, 추적 관찰을 통한 분석이 이어질 전망이다.
자니다타맙, 두 번째 적응증
자니다타맙은 HER2의 서로 다른 두 부위를 표적하는 이중특이항체다. 이번 허가는 자니다타맙의 두 번째 FDA 적응증이다. 이 약물은 2024년 11월 이전 치료를 받은 HER2 양성 절제 불가능·전이성 담도암 환자를 대상으로 가속승인을 받은 바 있다.
이번에는 가속승인이 아닌, 대규모 무작위 3상 임상 결과를 토대로 HER2 양성 진행성 위식도선암의 1차 치료 영역으로 적응증을 확장했다는 점에서 의미가 있다. 기존 트라스투주맙 기반 치료의 한계를 넘어설 수 있는 새로운 HER2 표적 치료 선택지로 자리매김할 가능성이 제기된다.
중국 신약의 미국 시장 진입
시장의 관심은 중국에서 개발된 PD-1 면역관문억제제 티슬렐리주맙에 쏠린다. 티슬렐리주맙은 BeOne Medicines가 미국에서 판매한다. FDA는 이번에 티슬렐리주맙의 허가사항 확대 신청을 승인함으로써 자니다타맙·화학요법과의 병용을 HER2 양성 진행성 위식도선암 1차 치료에 사용할 수 있도록 했다.
이번 사례는 신약의 개발 국가가 미국 FDA 허가의 본질적인 장벽이 아니라는 점을 재확인했다. FDA 신약 승인 심사의 핵심은 개발국이 아니라 임상시험의 설계와 데이터 신뢰성, 유효성·안전성, 제조·품질관리(CMC), 허가 신청자료의 완성도다. 이 치료요법은 기존 표준치료 대비 OS와 PFS를 모두 개선한 무작위 3상 데이터를 기반으로 허가를 받았다.
국내 バイオ 업계에도 시사점이 분명하다. 기술수출은 기업가치를 입증하는 하나의 중요한 경로지만, 글로벌 시장에서 지속적인 경쟁력을 확보하려면 직접 임상, 허가, 생산, 상업화까지 연결할 수 있는 역량이 필요하다. 중국 개발 PD-1 치료제가 미국의 1차 치료 병용요법에 진입한 이번 사례는 K-バイオ에도 글로벌 허가 경쟁의 기준이 결국 국적이 아니라 데이터와 실행력이라는 점을 보여준다.



