



肝がん治療薬として開発中のリボセラニブ、胸腺腫瘍の臨床試験で長期追跡の成果を確保
リピックトゥのFDA承認に続き米国での販売準備…欧州承認・適応拡大を推進
HLB(028300)が肝がん治療薬として開発中のリボセラニブの活用範囲を希少がんに広げる可能性を確認した。欧州臨床腫瘍学会(ESMO 2026)で公開された転移性胸腺上皮腫瘍の第2相臨床試験の長期追跡結果、無増悪生存期間(PFS)の中央値が11.8カ月であることが示された。昨時点では観察期間が短く確認できなかった指標である。
米食品医薬品局(FDA)の承認を受けた胆管がんの新薬「リピックトゥ」も商業化段階に入った。HLBは米国内での直販を準備すると同時に、欧州での承認および他のがん種への治療範囲拡大を推進している。
肝がんを超えて希少がんへ…リボセラニブ、長期追跡でPFS 11.8カ月
今回のESMOで注目を集めた研究は、リボセラニブの転移性胸腺上皮腫瘍に関する第2相臨床試験「THRIVE」である。サムスンソウル病院のパク・セフン教授が26日に、追加の追跡結果を発表した。国内11機関が参加した研究であり、免疫化学療法を含む既存治療の後に追加治療が必要な患者40人を対象としている。このうち40%は3回以上の全身治療を受けた経験がある。
リボセラニブは、がん細胞に栄養分を供給する血管の生成を抑制するVEGFR-2標的抗がん剤である。HLBは免疫チェックポイント阻害薬「カムレリズマブ」との併用による肝がんの一次治療薬として開発を進めてきたが、今回のTHRIVE研究ではリボセラニブ単独療法による希少がん治療の可能性を評価した。
胸腺上皮腫瘍は胸部中央の胸腺から発生する希少がんである。胸腺がんと胸腺腫に分類され、既存治療に反応しないか、がんが進行した場合には治療の選択肢が限られる。
昨年のESMO 2025で初めて発表した当時は、追跡観察期間の中央値が3.7カ月であった。治療後にがんが悪化せずに維持される期間を示すPFSの中央値も確認されていなかった。
今年は追跡期間が13.6カ月に延びたことで、PFSの中央値が11.8カ月と算出された。患者の病勢進行または死亡までの期間を分析した際の中央値が11.8カ月であったことを意味する。
腫瘍が一定基準以上縮小した患者の割合である客観的奏効率(ORR)は35%、腫瘍が縮小またはこれ以上大きくならなかった患者まで含めた疾病コントロール率(DCR)は85%であった。腫瘍縮小反応が確認された患者の奏効期間(DOR)の中央値は11.2カ月であった。
昨年に発表したORR 38.9%、DCR 94.4%よりは低下したが、実際の奏効患者は14人、疾病コントロール患者は34人で変わらなかった。分析対象が36人から40人に増加したことによる影響である。
 [出所:ESMO 2026発表資料、リボセラニブ THRIVE第2相臨床腫瘍反応結果]
胸腺がん患者のPFS中央値は10カ月であった。胸腺腫患者群はまだ中央値に達しておらず、疾病コントロール率は93.8%を記録した。全生存期間(OS)の中央値もまだ確認されていない。
安全性評価では、グレード3以上の治療関連有害事象が患者の55%で発生した。主な重篤な有害事象は高血圧(22.5%)とタンパク尿(17.5%)であった。患者の67.5%は有害事象により用量を減量し、7.5%は治療を永久に中断した。治療に関連する死亡は報告されていない。
本研究は40人を対象とした単群の第2相臨床試験である。比較治療群がないため既存治療薬に対する優越性を判断することは困難であるが、長期追跡を通じてリボセラニブの抗腫瘍活性および疾病調節の可能性を評価する根拠が追加された。
リピックトゥ、NCCN登録に続き米国での直販を準備
リピックトゥ(成分名:リラプグラチニブ)は9月23日にFDAの承認を受けた。承認対象は、FGFR2遺伝子異常が確認された進行胆管がん患者のうち、既存治療を受けた成人である。具体的には、FGFR2融合またはその他の再配列があり、手術で切除できない局所進行性または転移性の胆管がん患者に該当する。
リピックトゥは、がん細胞の成長に関与するFGFR2タンパク質を選択的に阻害する治療薬である。承認の根拠となった「ReFocus」臨床試験では、客観的奏効率46%、奏効期間の中央値11.8カ月を記録した。
FDA承認の後、米国総合がんネットワーク(NCCN)の胆道がん診療ガイドラインの後続治療オプションとして登録された。NCCNガイドラインは米国の医療従事者の抗がん剤選択や治療方針の決定に広く活用されているため、リピックトゥが実際の処方市場に参入するための重要な基盤が整った。
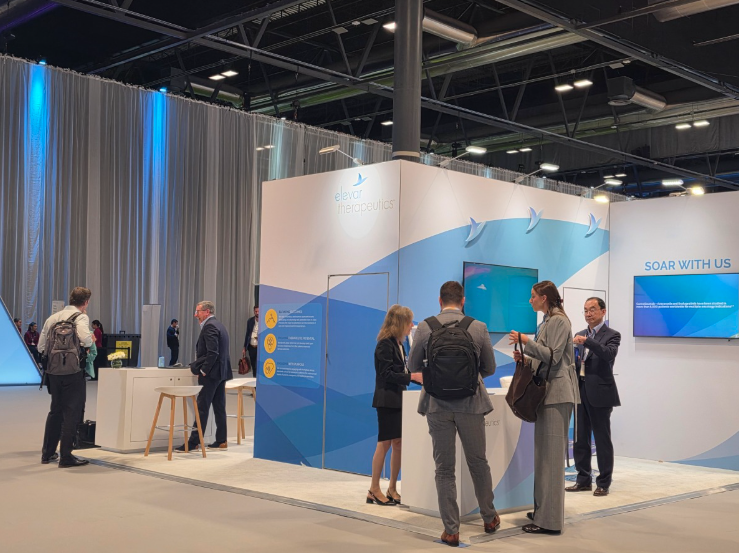
エレバ・セラピューティクス(Elevar Therapeutics)は今回のESMOで単独ブースを運営し、医療従事者と臨床データを共有した。同社はリピックトゥを米国で直接販売する計画である。
学会では、従来のReFocus臨床試験の追加安全性分析も公開された。以前に免疫チェックポイント阻害薬による治療を受けた患者の皮膚炎発症率は48%と、治療経験のない患者(14%)よりも高かった。一方、全体のグレード3以上の皮膚・粘膜有害事象の発症率はそれぞれ33%、37%であり、統計的に有意な差はなかった。
本研究は、患者の過去の治療歴が一部の有害事象の発生様相に関連しうることを示している。治療過程における患者別の安全性管理戦略を策定する際の参考にできる追加データである。
治療範囲の拡大も推進中である。エレバは、FGFR2融合または再配列がある他の固形がんを対象に、グローバル第2相臨床試験「ReFocus202」を進行している。がんの発生部位が異なっていても共通の遺伝子異常を標的として治療する「がん種不問」戦略である。
今後、複数のがん種で治療反応と持続性が確認されれば、適応拡大に向けた臨床的根拠も蓄積される見通しだ。欧州では欧州医薬品庁(EMA)に提出した販売承認申請の審査が進行中である。
エレバ・セラピューティクスのキム・ドンゴン代表は「リピックトゥのFDA承認後、米国発売に向けた準備を進めている」とし、「今回のESMOを通じて医療従事者や業界関係者と科学的な交流を行っており、米国以外の地域でも追加の研究や規制関連の活動を続けていく」と述べた。
肝がん併用療法、第3相の成果を基にFDAへ再挑戦
HLBは、リボセラニブと免疫チェックポイント阻害薬カムレリズマブを併用する肝がん一次治療薬の開発も継続している。
グローバル第3相臨床試験「CARES-310」において、併用療法投与群の全生存期間の中央値は23.8カ月と、ソラフェニブ対照群の15.2カ月より8.6カ月長かった。死亡リスクも対照群に比べ36%低かった(HR 0.64)。
今回のESMOでは、初期の抗生物質使用と併用療法の治療効果との関連性を調査したサブグループ解析も発表された。前述した生存期間は、従来の第3相臨床全体の患者群で確保した結果である。
エレバは今月9日、FDAに肝がん一次治療薬の新薬承認申請書(NDA)を再提出した。今回の再申請に対する新たな審査期限はまだ公開されていない。
HLBは今回のESMOで、肝がん治療薬として開発してきたリボセラニブの希少がんにおける臨床的根拠を追加し、FDA承認の新薬リピックトゥの米国発売準備状況を公開した。リボセラニブは肝がんの承認再挑戦とともに他のがん種へ開発範囲を広げており、リピックトゥは実際の処方と売上によって商業化の成果を証明しなければならない段階に入った。



